3.3 Esclerose Lateral Amiotrófica (ELA) ou Doença dos Neurônios Motores
Resumo
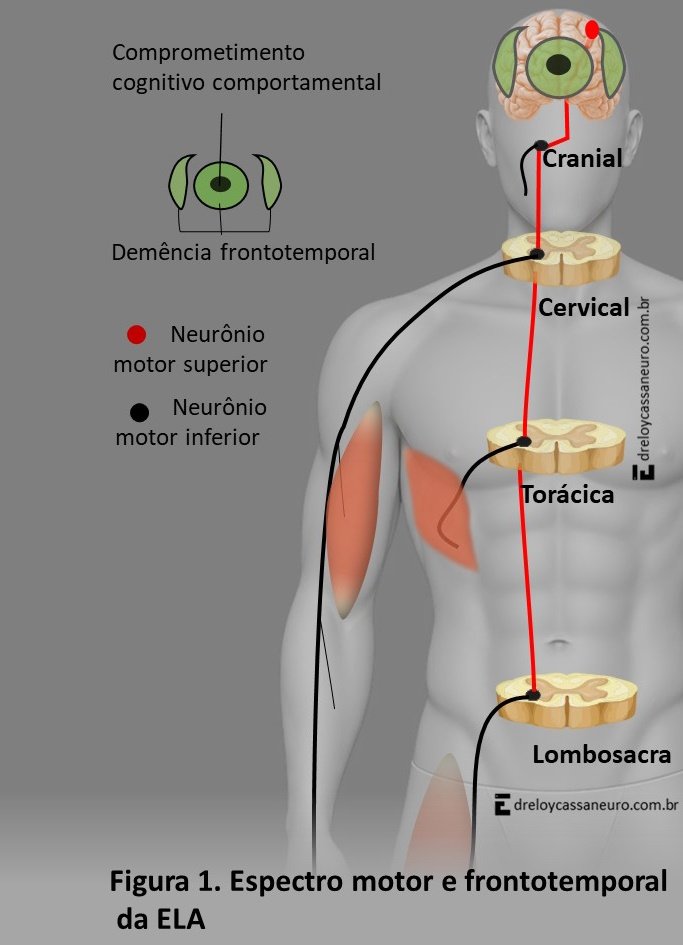 A ELA (figura 1) é uma doença neurodegenerativa progressiva caracterizada pelo comprometimento dos neurônios motores superiores (NMS) e inferiores (NMI), cuja distribuição e progressão determinam diferentes manifestações clínicas. O diagnóstico permanece essencialmente clínico, fundamentado na demonstração de comprometimento de NMS e NMI, progressão motora e exclusão de diagnósticos alternativos, sendo a eletroneuromiografia importante para demonstrar comprometimento de NMI não evidente clinicamente. Os critérios diagnósticos evoluíram do El Escorial e Awaji para os critérios Gold Coast, mais simples e sensíveis. A ELA apresenta ampla heterogeneidade fenotípica (figura 4), incluindo formas de início espinhal, bulbar, piramidal, flail leg, flail arm, esclerose lateral primária, atrofia muscular progressiva, pseudopolineuropática, respiratória, hemiplégica e cognitiva. Além das manifestações motoras, alterações cognitivas e comportamentais ocorrem em parcela significativa dos pacientes, e alguns desenvolvem demência frontotemporal, sustentando o conceito atual da ELA como uma doença neurodegenerativa multissistêmica dentro de um espectro motor e frontotemporal (figura 1), tornando seu diagnóstico complexo e dependente de elevada expertise clínica do neurologista.
Doença dos neurônios motor superior (NMS) e inferior (NMI)
A ELA é uma doença neurodegenerativa rara, caracterizada pela degeneração progressiva dos neurônios motores superiores (NMS) e inferiores (NMI). É mais frequente no sexo masculino, e sua incidência aumenta com a idade, sendo mais comum na sexta e sétima décadas de vida. A denominação DNM origina-se do fato de que a motricidade voluntária (força muscular) depende, no sistema nervoso, de dois grupos principais de neurônios motores (Figura 1). Os NMS localizam-se no córtex cerebral e projetam-se para os NMI localizados no tronco cerebral e na medula espinhal. Os axônios dos NMI, por sua vez, seguem através dos nervos periféricos e cranianos até os músculos. A degeneração dos NMS e NMI produz vários sinais e sintomas conforme discriminados abaixo indicados por setas e graduados de menor a maior especificidade (de Carvalho)
NMS: perda de destreza → afeto pseudobulbar → reflexos preservados em membros fracos e atróficos → fraqueza → reflexo faríngeo exaltado → hiperreflexia → Hoffmann → Babinski → espasticidade.
NMI: fraqueza → fasciculações → hiporreflexia → cãibras → atrofia muscular → hipotonia.
A associação e a progressiva disseminação dessas lesões resultam em perda importante das funções motoras, comprometendo progressivamente a marcha, os movimentos dos membros superiores, a fala, a deglutição e, nas fases mais avançadas, a respiração. Embora o envelhecimento normal também seja acompanhado por alguma perda de neurônios motores, na ELA essa degeneração é patológica, mais intensa e progressiva, com disseminação do comprometimento motor para diferentes regiões do organismo.
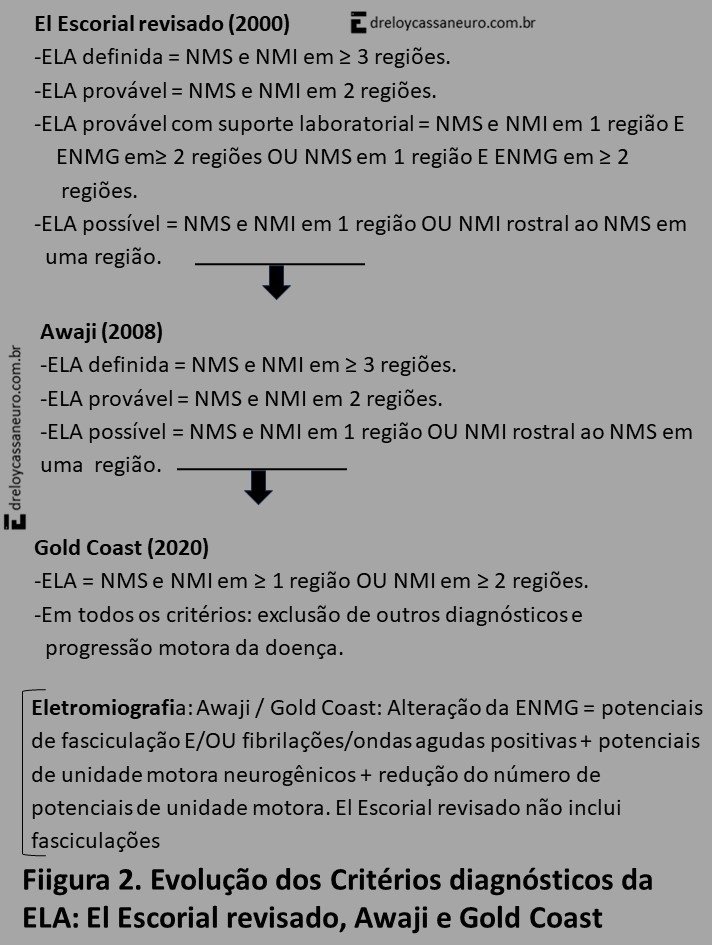
Diagnóstico da ELA. A ELA pode ser entendida mais como uma síndrome clínica do que como uma entidade fisiopatológica única. Diferentes fatores genéticos, ambientais e imunológicos podem convergir para vias comuns de degeneração dos neurônios motores. Apesar da identificação de alterações moleculares, como agregados de TDP-43, SOD1 e FUS, ainda não existe um biomarcador único com sensibilidade e especificidade suficientes para definir a doença. Assim, o diagnóstico permanece essencialmente clínico, baseado no reconhecimento da síndrome, na demonstração do comprometimento dos NMS e NMI, na progressão da doença e na exclusão de diagnósticos alternativos (de Carvalho e Swash, 2024). Nesse contexto, foram desenvolvidos, historicamente, os critérios diagnósticos de El Escorial, El Escorial revisado, Awaji e Gold Coast.
Critérios El Escorial, Awaji e Gold Coast
Os critérios diagnósticos da ELA evoluíram ao longo das últimas décadas com o objetivo de aumentar a sensibilidade e permitir o reconhecimento mais precoce da doença, mantendo como princípios fundamentais a demonstração da progressão e a exclusão de outros diagnósticos. Para a aplicação desses critérios, o sistema motor é dividido em quatro regiões anatômicas: bulbar, cervical, torácica e lombossacral, conforme demonstrado nas figuras a seguir. A região bulbar compreende a musculatura inervada pelos neurônios motores do tronco cerebral, relacionada principalmente à fala, à mastigação e à deglutição. A região cervical corresponde predominantemente aos membros superiores; a região torácica, à musculatura axial do tronco; e a região lombossacral, aos membros inferiores. A presença e a distribuição dos sinais de NMS e NMI nessas regiões constituíram a base dos primeiros critérios diagnósticos.
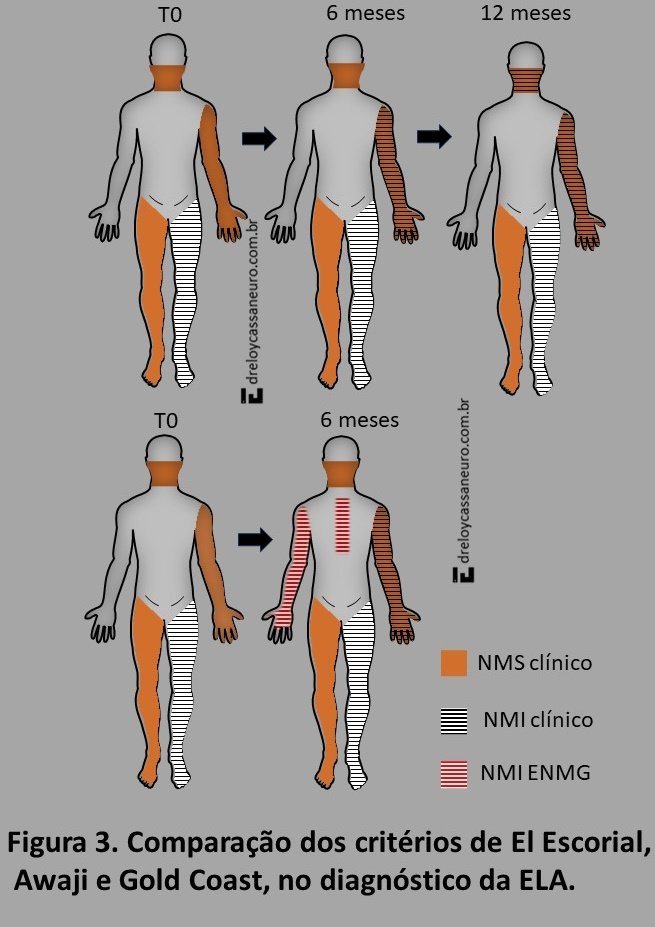 Análise de caso pelo El Escorial revisado. Levando em consideração somente os achados clínicos, a Figura 3 representa um paciente que, em T0, apresenta ELA praovávell (NMS em 3 regiões e NMI em 1 região), aos 6 meses ELA provável (NMS em 3 regiões e NMI em 2 regiões) e aos 12 meses ela definida (NMS e NMI em 3 regiões).
Análise de caso pelo Awaji. Neste critério, o diagnóstico da ELA continua baseado na presença e na distribuição dos sinais de NMS e NMI nas regiões descritas. No critério de Awaji, foi introduzida a equivalência de NMI pela ENMG. Dessa forma, o Awaji permite a identificação de sinais de NMI em áreas em que clinicamente não existem sinais de NMI. Analisando o mesmo paciente pelos critérios de Awaji (Figura 3 abaixo), foi possível demonstrar sinais de NMI no membro superior direito e região torácica aos 6 meses pela ENMG. Desta forma o diagnóstico ficou definido pelo comprometimento de três regiões por NMI e NMS; pelo El escorial revisado o diagnóstico seria provável com suporte labotatorial
Análise de caso pelo Gold Coast. O diagnóstico da ELA deixa de depender das categorias de certeza possível, provável e definida e passa a utilizar critérios mais simples, baseados na progressão da doença e na presença de sinais de NMS e NMI demonstrados clinicamente e/ou pela ENMG. Dessa forma, na figura 3, em T0, o paciente já apresenta sinais de NMS em quatro regiões e NMI em três regiões, permitindo o diagnóstico já no tempo T0. Para estabelecer o diagnóstico de ELA, é necessário ainda documentar a progressão motora, confirmada aos 6 meses com envolvimento lombossacral. Essa evolução documenta a progressão da doença, mas não existem as categorias possível, provável ou definida: o diagnóstico permanece ELA.
Assim, na atualidade não é necessário aguardar a disseminação dos sinais de NMS e NMI para várias regiões para estabelecer o diagnóstico. A coexistência de NMS e NMI em uma única região, ou alternativamente a presença de NMI em pelo menos duas regiões, associada à progressão motora e à exclusão de outros processos patológicos, é suficiente para o diagnóstico de ELA.
Espectro motor da ELA: fenótipos
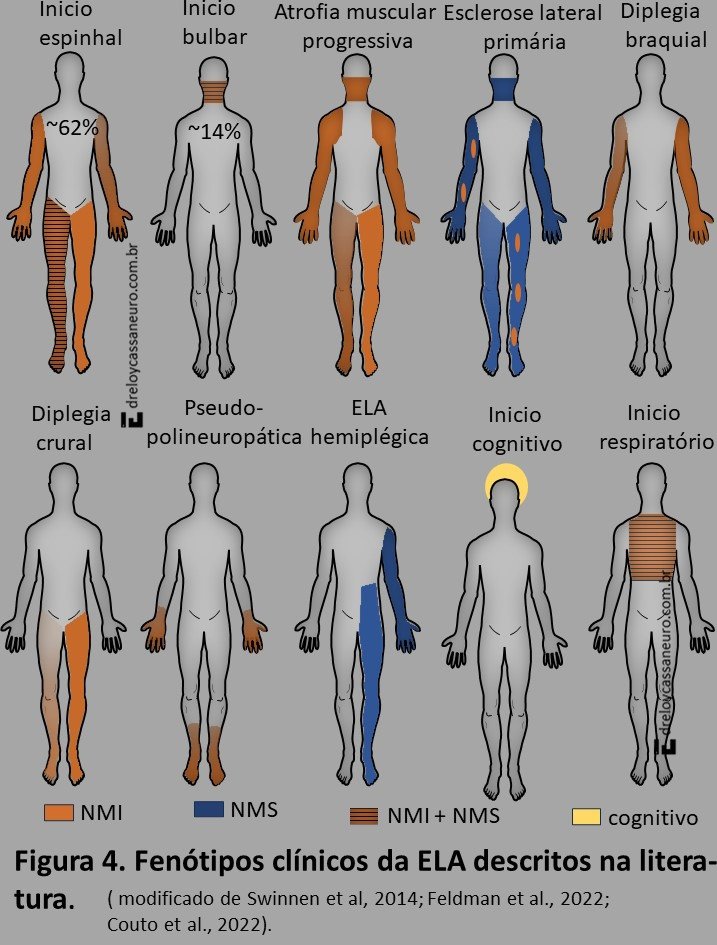 A ELA pode ser entendida como uma síndrome clínica com apresentação heterogênea e compreendendo diferentes fenótipos (figura 4), determinados pela região de início, distribuição dos sintomas e predomínio do comprometimento do NMS ou NMI, condições que tornam o diagnóstico tão complexo. A história da ELA na literatura é marcada ao longo de décadas pela descrição de diferentes formas clínicas ou fenótipos o quais são de importância diagnóstica
ELA de início espinhal ou ELA clássica (figura 4) é o fenótipo mais frequente, inclusive na série multicêntrica brasileira, correspondendo a 62,7% dos casos. Caracteriza-se pelo início geralmente assimétrico e indolor de fraqueza em um membro, superior ou inferior, observando-se, ao exame, combinação de sinais de NMS e NMI nos membros. Inicialmente, os achados podem ser focais e irregulares, mas ocorre progressão contínua, frequentemente para regiões anatomicamente contíguas, embora esse padrão de propagação não seja observado em todos os pacientes. O diagnóstico diferencial depende da localização inicial e inclui principalmente radiculopatias e mielopatias, neuropatias motoras e algumas miopatias (Swinnen e Robberecht, 2014; Couto et al., 2022).
ELA de início bulbar é o segundo fenótipo mais prevalente da ELA (figura 4), correspondendo a 14,7% dos casos na série multicêntrica brasileira (Couto et al., 2022) . Caracteriza-se pelo início com disartria e/ou disfagia, fasciculações e atrofia da língua, podendo estar associadas a sinais de NMS, como reflexo mandibular exaltado e afeto pseudobulbar. A hiperreflexia nos membros sugere disseminação da doença para além da região bulbar. O diagnóstico diferencial inclui particularmente AVC, miastenia gravis, doença de Kennedy e síndrome de Brown-Vialetto-Van Laere. O fenótipo bulbar apresenta prognóstico menos favorável que o início espinhal, principalmente pela maior ocorrência de disfagia, aspiração, comprometimento nutricional e disfunção respiratória (Swinnen e Robberecht, 2014; Couto et al., 2022).
Fenótipos mais raros. Na série multicêntrica brasileira, as formas de início espinal (62,7%) e bulbar (14,7%) corresponderam a 77,4% dos casos, enquanto as demais variantes fenotípicas, em conjunto, representaram 22,6% (Couto et al., 2022), proporção não desprezível e que também acrescenta complexidade ao diagnóstico.
Flail Leg e flail arm, são os terceiro e quarto fenótipos, em língua portuguesa traduzidos como síndrome da perna flácida e braço flácido, existindo também uma terminologia mais anatômica de diplegia braquial amiotrófica e diplegia crural amiotrófica. Flail Leg e flail arm correspondem respectivamente a 13% e 6% dos casos na série apresentada no Lancet (Feldman et al., 2022), estando presentes também na série brasileira, sem dados de prevalência específica. Ambos caracterizam-se pelo predomínio do comprometimento de NMI, responsável pela flacidez. Nos membros inferiores, manifesta-se com fraqueza e atrofia muscular inicialmente restritas ou marcadamente predominantes nas pernas e progressão relativamente lenta para outras regiões. Nos membros superiores, manifesta-se com fraqueza e atrofia muscular acentuadas e propagação relativamente lenta para outras regiões. Sinais de NMS podem ocorrer durante a evolução (Feldman et al., 2022).
A forma pseudo-polineuropática da ELA (figura 4) é um fenótipo apresentado por Swinnen e Robberecht (2014), mas não individualizado na série brasileira de Couto et al. (2022) nem na classificação apresentada por Feldman et al. (2022). Caracteriza-se pelo predomínio do comprometimento de NMI, com fraqueza e atrofia de distribuição distal, redução ou abolição dos reflexos e relativa ausência inicial de sinais de NMS, podendo simular uma polineuropatia; entretanto, não há comprometimento sensitivo (Swinnen B, Robberecht W, 2014). Historicamente, a variante pseudopolineuropática foi descrita principalmente com início distal nos membros inferiores e posteriormente incorporada ao espectro da síndrome flail leg (Wijesekera LC et al., 2009). No diagnóstico diferencial destacam-se as neuropatias motoras hereditárias distais tipo Charcot-Marie-Tooth, geralmente crônicas e lentamente progressivas e frequentemente associadas a estigmas como pé cavo e dedos em martelo. A neuropatia motora multifocal e a forma motora da MADSAM também devem ser considerada, embora sejam tipicamente assimétrica e predominem nos membros superiores.
Esclerose lateral primária (ELP). Intuitivamente, ELP e atrofia muscular progressiva (AMP) correspondem aos dois extremos do espectro da ELA no comprometimento dos neurônios motores, com predomínio marcante e NMS na ELAP e do NMI na AMP. A ELP representa 4,0% dos casos na série apresentada no Lancet (Feldman EL et al., 2022) estando também presente na série brasileira (Couto). O diagnóstico da ELP requer idade ≥25 anos, sintomas progressivos de NMS por pelo menos 2 anos e sinais de NMS em pelo menos duas de três regiões: membros inferiores, membros superiores e bulbar. Devem estar ausentes degeneração ativa significativa de NMI, sintomas sensitivos não explicados e diagnóstico alternativo capaz de justificar a síndrome. A ELP é classificada como provável entre 2 e 4 anos de evolução e definida após ≥4 anos sem degeneração significativa de NMI. Pequenas alterações de desnervação na ENMG podem ocorrer e não excluem necessariamente o diagnóstico de PLS. No consenso de Turner et al., a instabilidade vesical é descrita como relativamente comum na PLS, podendo produzir aumento da frequência urinária e graus variáveis de retenção (Turner MR et al., 2020)
 ELA piramidal. Não foi individualizada na série brasileira nem representada em nosso figura. No Lancet, corresponde a 9,1% dos casos e caracteriza-se pelo predomínio acentuado de sinais de NMS, como hiperreflexia, espasticidade e fraqueza, associados a comprometimento discreto de NMI. Diferencia-se da ELA clássica pelo predomínio dos sinais piramidais e da esclerose lateral primária pela presença de comprometimento de NMI (Feldman et al., 2022).
A atrofia muscular progressiva (AMP) corresponde a 2,9% dos casos e representa o extremo de predomínio do NMI, enquanto a PLS representa o extremo de predomínio do NMS. A AMP apresenta sobrevida média maior (5 anos) do que a ELA clássica (3 anos), predominância masculina mais acentuada e idade de início mais avançada. Ambas compartilham progressão inexorável, disseminação para outras regiões do corpo e os mesmos fatores prognósticos. Estudos neuropatológicos revelam que 84,6% dos pacientes com AMP apresentam degeneração do NMS na autópsia, e cerca de 22% desenvolvem sinais clínicos de NMS ao longo da evolução, passando a preencher critérios para ELA (Khadilkar SVA et al., 2024).
A ELA de início respiratório. É um fenótipo raro, correspondendo a 1,1% dos casos na série apresentada no Lancet, estando também presente na série brasileira. Caracteriza-se pelo comprometimento inicial da musculatura respiratória decorrente de disfunção de NMI e NMS, antes que as manifestações motoras em outras regiões se tornem predominantes (Feldman EL et al., 2022). Neste caso o diagnóstico diferencial é a miastenia gravis, síndrome de Guillain-Barré e as variantes da neuropatias imune mediadas.
A ELA hemiplégica. É um fenótipo raro, não individualizado na série brasileira de Couto et al., mas descrito por Feldman et al. (2022) e Swinnen e Robberecht (2014). Caracteriza-se por comprometimento predominantemente de NMS em um lado do corpo; na descrição da Nature, há preservação da face e pode ocorrer comprometimento discreto de NMI. Feldman et al. classificam sua frequência apenas como rara, sem percentual específico. A apresentação unilateral pode inicialmente sugerir AVC, porém o início insidioso e a progressão contínua favorecem ELA hemiplégica.
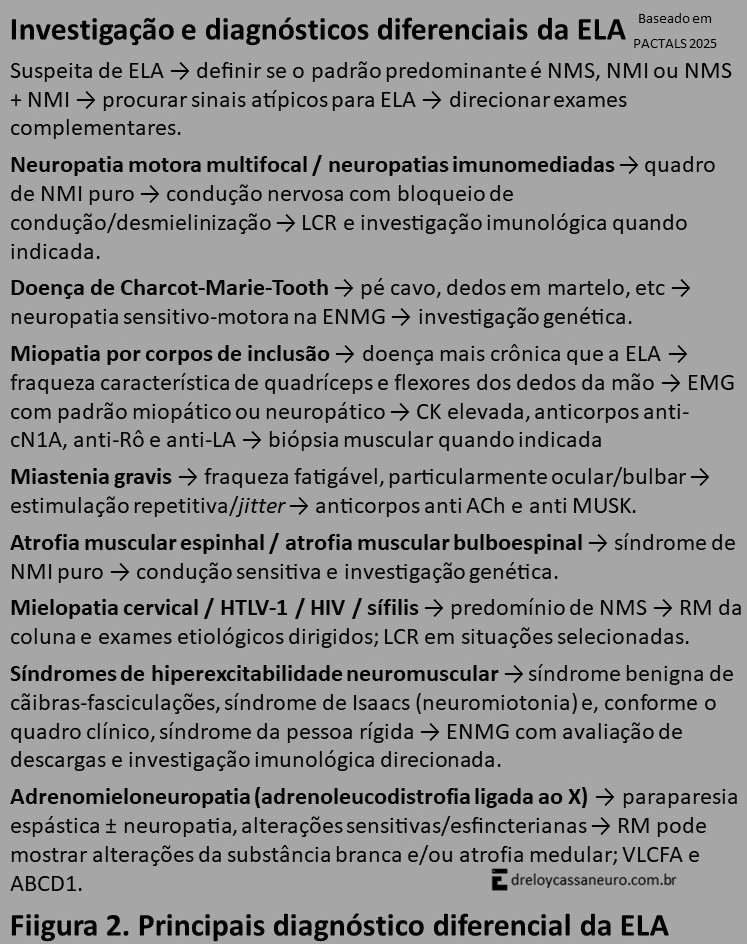
Alguns diagnósticos diferenciais além do que foi neste capítulo descrito encontram-se na figura 5
A ELA de início cognitivo e espectro frontotemporal.
Início cognitivo foi individualizado na série brasileira de Couto et al. (2022), mas o comprometimento cognitivo e comportamental (figura 1)é muito mais amplo no espectro da ELA: alterações desse tipo ocorrem em cerca de 35–50% dos pacientes, envolvendo principalmente função executiva, linguagem e fluência, além de alterações comportamentais, como apatia, irritabilidade e mudanças de hábitos; aproximadamente 15% dos pacientes com ELA preenchem critérios para demência frontotemporal (DFT) (Feldman EL et al., 2022; Abrahams S, 2023).
As alterações cognitivas e comportamentais ampliaram o espectro clínico da ELA e consolidaram sua associação com a demência frontotemporal (ELA-DFT), reforçando o conceito de uma doença neurodegenerativa multissistêmica (figura 1). Esse espectro compreende: ELA puramente motora; ELA com comprometimento cognitivo; ELA com comprometimento comportamental; ELA com comprometimento cognitivo e comportamental; ELA associada à demência frontotemporal; doença do neurônio motor associada à demência frontotemporal; e demência frontotemporal sem sinais de doença do neurônio motor (Feldman et al., 2022; Abrahams, 2023).
É importante destacar que alterações cognitivas ou comportamentais isoladas não significam necessariamente que o paciente apresente demência. Considera-se ELA associada à demência frontotemporal quando existe deterioração progressiva do comportamento e/ou da cognição, acompanhada de manifestações comportamentais e cognitivas suficientes para preencher os critérios de demência frontotemporal (Abrahams, 2023).
Referências
· Abrahams S. Nat Rev Neurol. 2023;19:655–667
· Brooks BR et al. Amyotroph Lateral Scler Other Motor Neuron Disord. 2000;1(5):293-299.
· Couto CM, et al. Amyotroph Lateral Scler Frontotemporal Degener. 2022;23(5-6):353-362.
· de Carvalho M et al. Clin Neurophysiol. 2008;119(3):497-503.
· de Carvalho M et al. IFCN handbook chapter. Clin Neurophysiol Pract. 2024;9:27-38.
· Feldman EL et al. Lancet. 2022;400(10360):1363–1380
· Meyer T, et al. Neurol Res Pract. 2025;7(1):27.
· Pan-Asian Consortium for Treatment and Research in ALS (PACTALS). Lancet Reg Health West Pac. 2025.
· Shefner JM, et al.Clin Neurophysiol. 2020;131(8):1975-1978.
· Swinnen B, et al. Nat Rev Neurol. 2014;10(11):661-670.
· Van Damme P, et al.Eur J Neurol. 2024;31:e16264.